Лизосомные болезни накопления: ферменты и субстраты
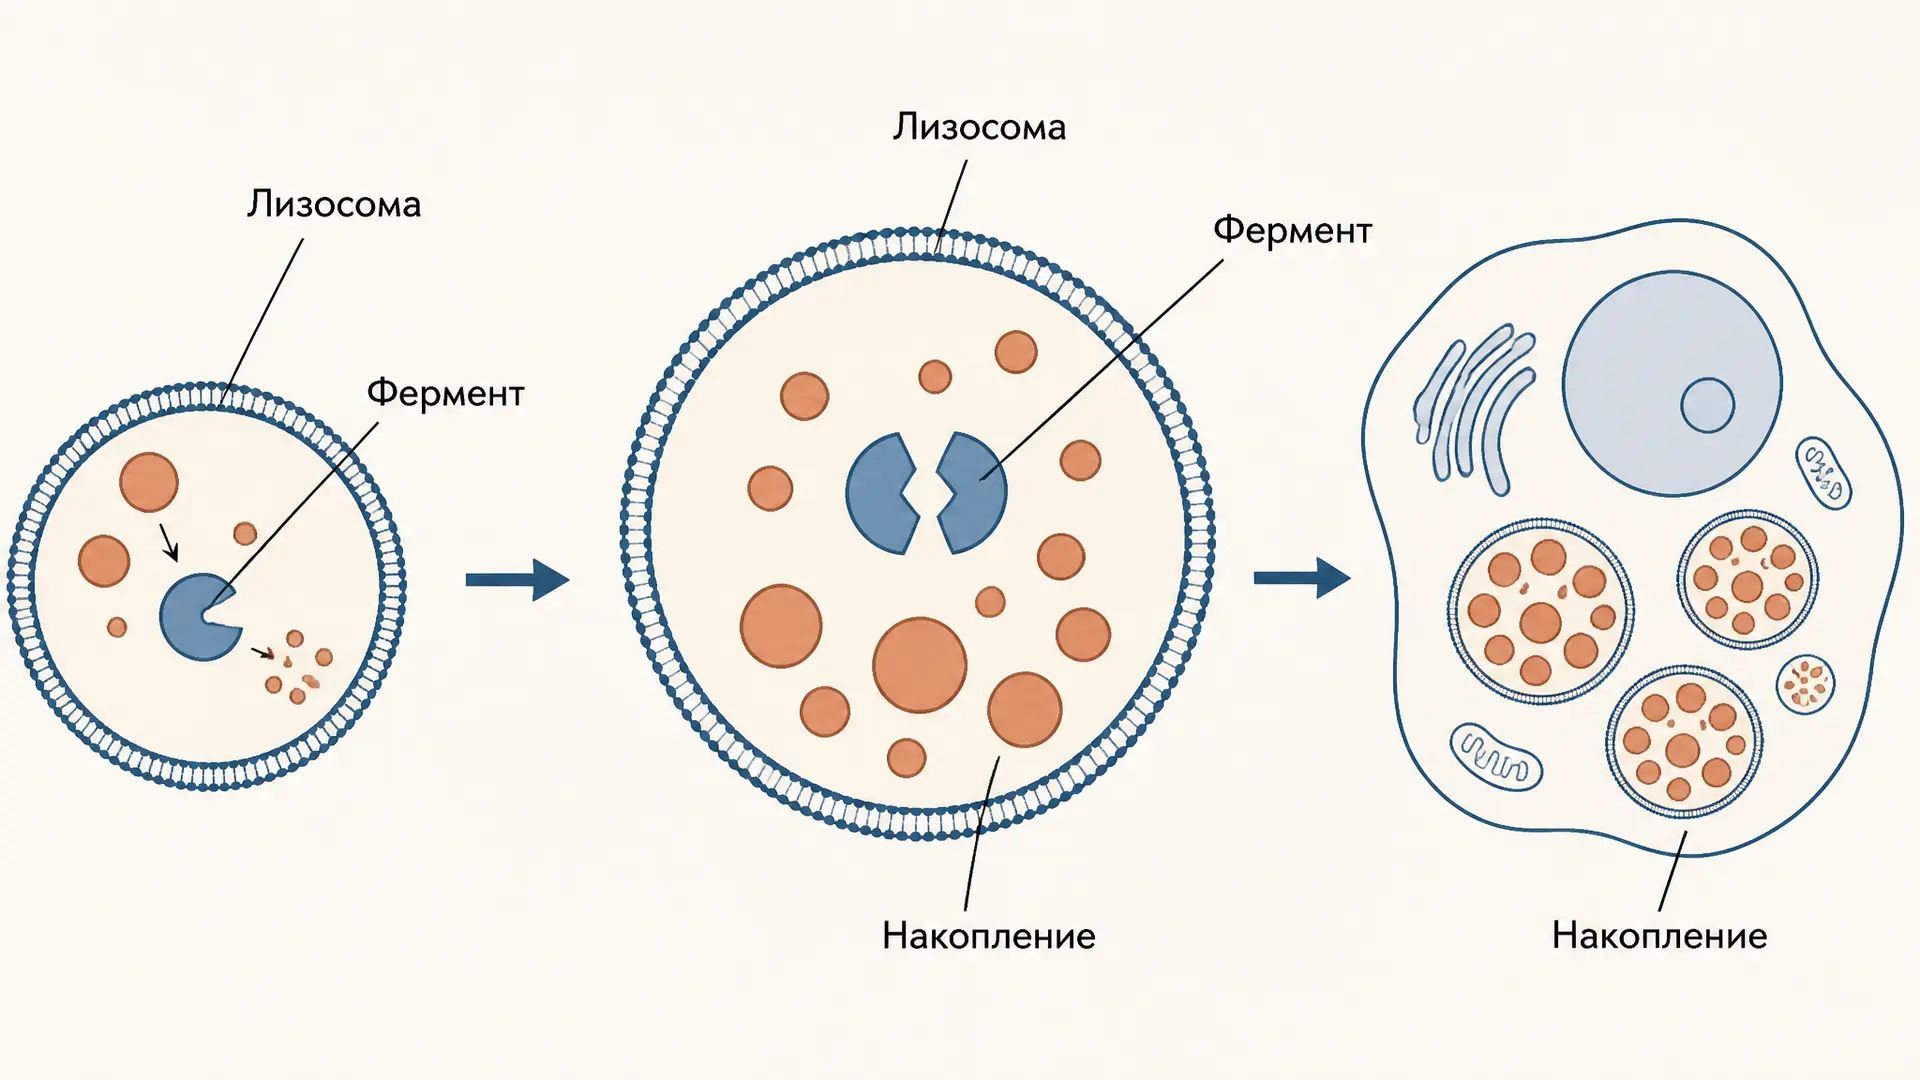
Лизосома работает как внутриклеточный пункт переработки: в её кислой среде гидролазы шаг за шагом расщепляют липиды, сложные сахара и другие молекулы. Если один фермент отсутствует или почти не активен, соответствующий субстрат не исчезает, а постепенно накапливается в лизосомах. Так возникает группа наследственных нарушений обмена, которую называют лизосомными болезнями накопления. Отдельно каждое заболевание редкое, но в учебной классификации обычно выделяют около 70 таких состояний.
Важно видеть не перечень эпонимов, а общую причинную цепочку: вариант гена → дефицит фермента либо его транспорта → избыток конкретного вещества → повреждение клеток и органов. Картина зависит от того, что именно запасается и в какой ткани это особенно существенно. Ниже разберём этот механизм, основные группы, наследование и принцип лечения. Это учебный материал: диагностику и терапию конкретного человека определяет врач-генетик и профильная команда.
От гена к накоплению субстрата
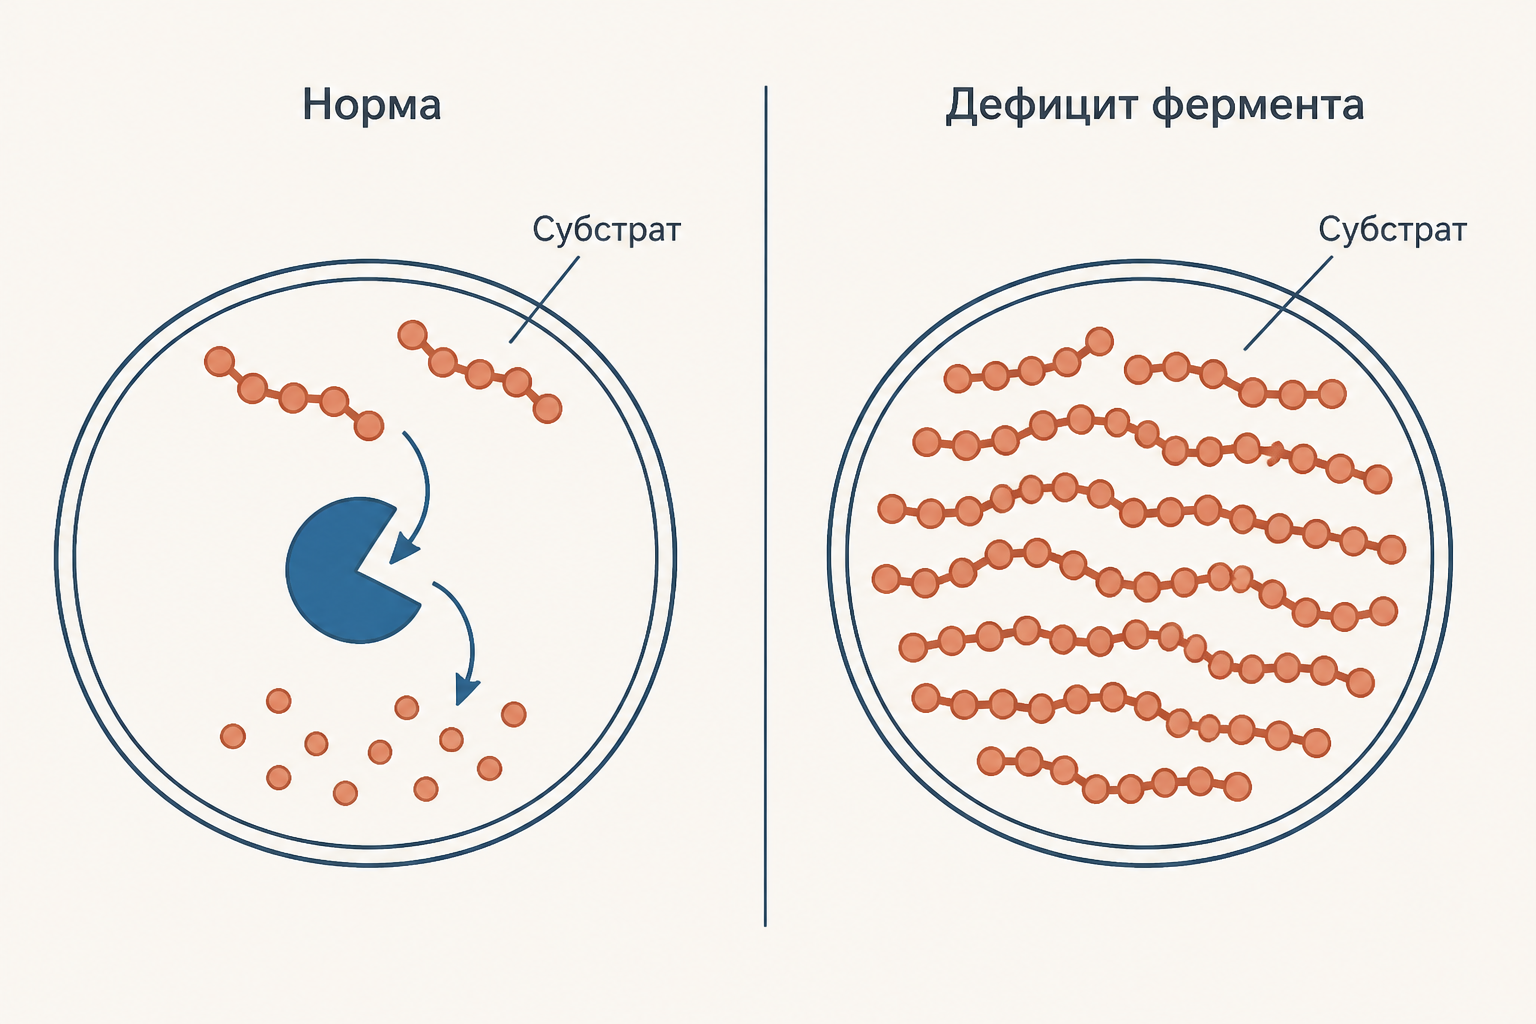
Лизосомные ферменты являются гидролазами: они разрывают определённые химические связи при низком pH. Удобная схема процесса такова: макромолекула поступает в лизосому, фермент отщепляет от неё один фрагмент, затем следующий фермент продолжает разборку. Если выпал один шаг, промежуточный продукт перестаёт превращаться дальше. Его скорость образования остаётся выше скорости удаления, поэтому запас растёт.
Накопление меняет объём и работу лизосом, нарушает транспорт внутри клетки и вторично страдают ткани. Нервная система чувствительна к избытку некоторых липидов, печень и селезёнка - к накоплению в клетках мононуклеарно-фагоцитарной системы, а скелет и соединительная ткань - к избытку гликозаминогликанов. Выраженность и возраст начала зависят от остаточной активности белка: это не простая линейная шкала, но принцип помогает понять различие тяжёлых детских и более поздних форм.
Для работы фермент должен ещё попасть в нужный компартмент. В аппарате Гольджи многие лизосомные гидролазы получают метку манноза-6-фосфат; как она участвует в адресации белка, разобрано в статье о сортировке белков в Гольджи. При I-клеточной болезни проблема именно в такой маркировке: несколько гидролаз не получают корректную метку и секретируются вместо доставки в лизосомы. Поэтому это не дефицит одного фермента и не один специфический субстрат.
Главные группы заболеваний
Классификация опирается прежде всего на запасающееся вещество. Сфинголипидозы связаны с нарушением распада сфинголипидов. При болезни Гоше дефицит кислой β-глюкоцереброзидазы ведёт к накоплению глюкозилцерамида; при болезни Тея - Сакса недостаточна β-гексозаминидаза A и накапливается GM2-ганглиозид. При болезни Нимана - Пика типов A и B дефицитна кислая сфингомиелиназа, поэтому избыток составляет сфингомиелин. Тип C относится к другой причине: дефект белков транспорта липидов нарушает внутриклеточное перемещение холестерина.
Болезнь Фабри также относится к сфинголипидозам: недостаток α-галактозидазы A вызывает накопление глоботриаозилцерамида. Её особенно важно не механически записывать в «обычно аутосомно-рецессивные»: это Х-сцепленное заболевание, и у гетерозиготных женщин могут быть клинические проявления.
Мукополисахаридозы возникают при нарушении распада гликозаминогликанов. При синдроме Хурлер дефицитна α-L-идуронидаза, при синдроме Хантер - идуронат-2-сульфатаза; в обоих случаях нарушается расщепление дерматансульфата и гепарансульфата. Накопление этих длинных углеводных цепей объясняет выраженное поражение соединительной ткани и многих органов. Болезнь Помпе, или гликогеноз II типа, выделяется другим субстратом: из-за дефицита кислой α-глюкозидазы в лизосомах запасается гликоген. Нормальный путь распада гликогена в цитозоле описан отдельно в материале о гликогенолизе: лизосомный путь не заменяет его, а дополняет.
Болезнь, фермент и субстрат
Таблица нужна для понимания логики, а не как перечень для самодиагностики. Название белка лучше сопоставлять с веществом, которое он помогает расщеплять.
| Заболевание | Нарушенный фермент или белок | Основной накапливающийся материал |
|---|---|---|
| Болезнь Гоше | Кислая β-глюкоцереброзидаза | Глюкозилцерамид |
| Тея - Сакса | β-гексозаминидаза A | GM2-ганглиозид |
| Нимана - Пика A/B | Кислая сфингомиелиназа | Сфингомиелин |
| Фабри | α-галактозидаза A | Глоботриаозилцерамид |
| Хурлер, МПС I | α-L-идуронидаза | Дерматансульфат и гепарансульфат |
| Хантер, МПС II | Идуронат-2-сульфатаза | Дерматансульфат и гепарансульфат |
| Помпе, гликогеноз II | Кислая α-глюкозидаза | Гликоген |
| I-клеточная болезнь | Фермент маркировки M6P | Несколько субстратов из-за дефицита гидролаз |
Как наследуются лизосомные болезни
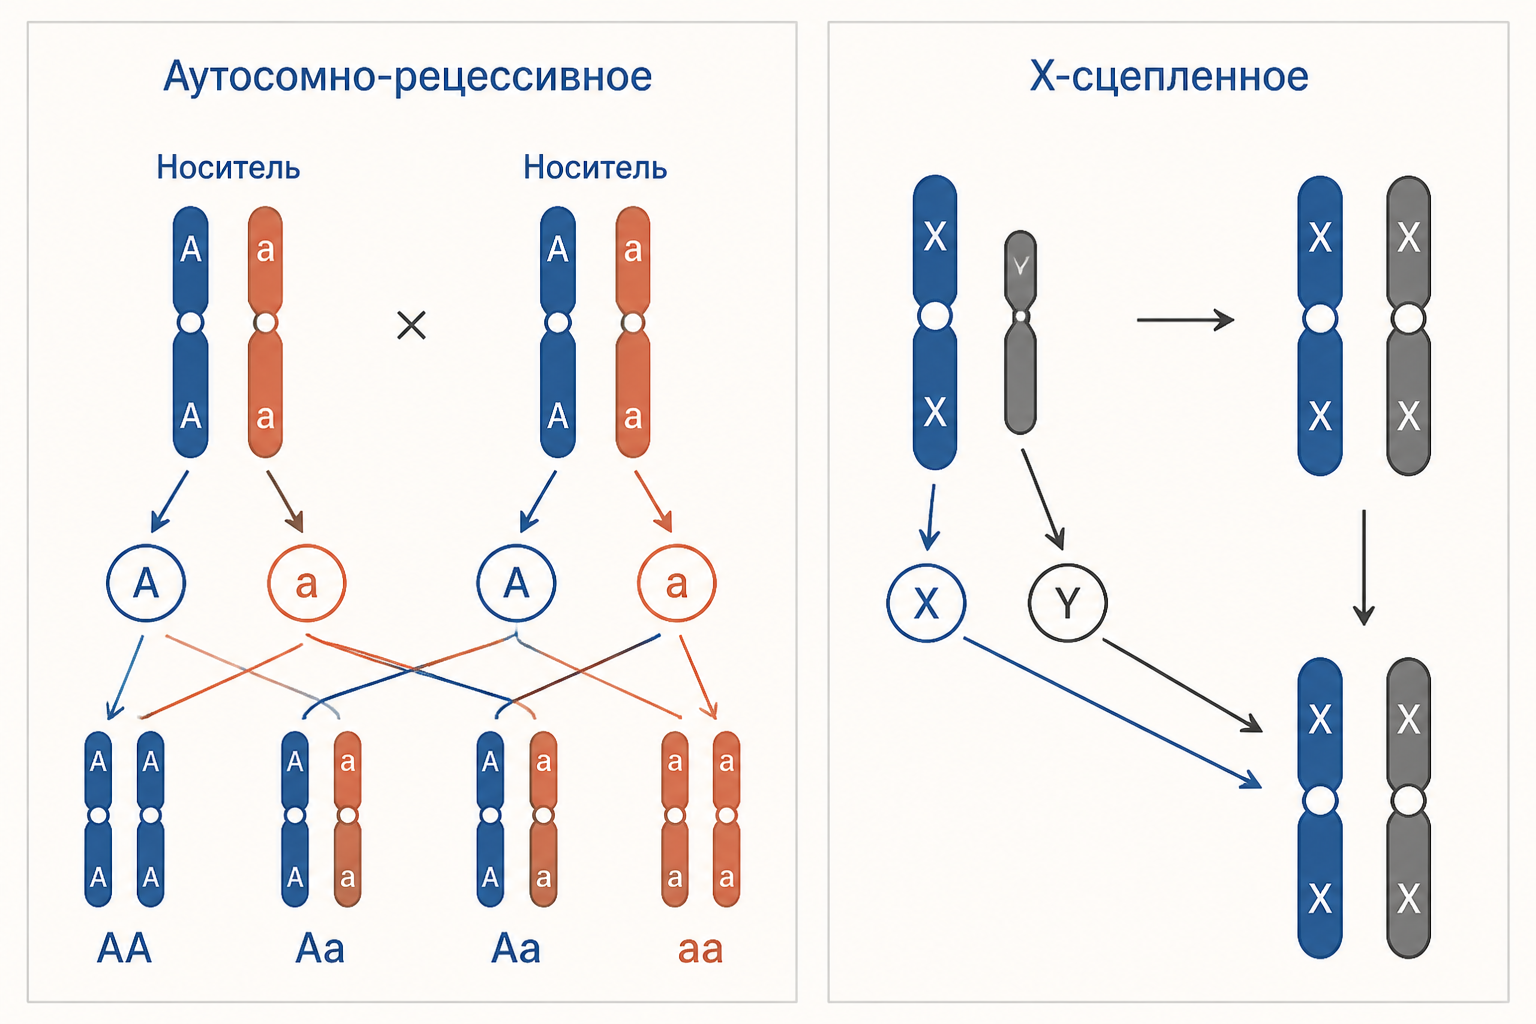
Большинство рассматриваемых болезней наследуется аутосомно-рецессивно. Это означает, что у больного обычно есть две патогенные копии гена, а родители могут быть здоровыми носителями по одной копии. Для пары носителей одного и того же варианта при каждой беременности вероятность аутосомно-рецессивного заболевания составляет 25%, вероятность носительства - 50%, а вероятность не унаследовать вариант - 25%. Эти вероятности относятся к каждой новой беременности, а не «распределяются» между уже родившимися детьми.
Фабри и Хантер - Х-сцепленные заболевания. У мужчины одна X-хромосома, поэтому патогенный вариант в соответствующем гене не компенсируется второй нормальной копией. В родословной Х-сцепленный вариант не передаётся от отца к сыну напрямую, но отец передаёт свою X-хромосому дочерям. Метод чтения таких схем и границы выводов разобраны в статье об анализе родословных. В реальном генетическом консультировании риск считают только после уточнения варианта, диагноза и состава семьи.
Как подтверждают диагноз
Подозрение складывается из клинической картины, семейного анамнеза и лабораторных данных. Для многих болезней определяют активность соответствующего фермента в подходящем биоматериале; затем молекулярно-генетическое исследование помогает подтвердить причину и уточнить вариант. Нельзя ставить диагноз только по общему признаку, например увеличенной печени или задержке развития: такие признаки неспецифичны.
При обследовании важно различать скрининг и подтверждающий диагноз. Скрининговый результат отвечает на вопрос, нужно ли продолжать проверку, но сам по себе не определяет форму болезни и не предсказывает её течение. Подтверждение обычно требует сопоставления ферментного исследования с генетическим вариантом и клиническими данными. Для родственников известный семейный вариант может сделать поиск более направленным, однако выбор теста и объяснение результата остаются задачей генетического консультирования. Такой подход защищает от двух ошибок: не объявить носительство заболеванием и не пропустить состояние из-за того, что один лабораторный показатель выглядит пограничным.
Логика анализа похожа на изучение любого фермента: важны субстрат, продукт, активность белка и условия измерения. Базовые понятия скорости ферментативной реакции можно повторить в статье о кинетике Михаэлиса - Ментен. Однако учебная схема не является инструкцией по лабораторной интерпретации: для некоторых состояний существенны активаторные белки, транспорт и качество образца, а результат всегда сопоставляют с клиникой и генетикой.
Лечение: уменьшить запас или восполнить активность
Ферментозаместительная терапия вводит рекомбинантный фермент, чтобы увеличить расщепление субстрата в доступных тканях. Её эффективность зависит от заболевания, формы, времени начала и того, достигает ли белок нужных клеток. Крупная белковая молекула обычно плохо проходит через гематоэнцефалический барьер, поэтому системное введение не решает все неврологические проявления.
Субстрат-редуцирующая терапия действует с другой стороны: уменьшает синтез вещества, которое не успевает расщепляться. Идея не в том, чтобы «вывести накопленное мгновенно», а в снижении притока до уровня, с которым сохраняющаяся активность пути может справиться. Для отдельных заболеваний применяют также фармакологические шапероны, трансплантационные и другие специализированные подходы; универсального лечения для всей группы нет. Раннее распознавание важно потому, что уже повреждённые органы не всегда восстанавливаются полностью.
В учебном ответе полезно прямо называть границу между механизмом и клиническим решением. Фраза «ферментозаместительная терапия применяется при болезни» не означает, что она показана каждому человеку с любым вариантом и на любой стадии. Препараты, режимы введения, противопоказания, мониторинг и помощь при осложнениях различаются. Поэтому при разборе задачи достаточно объяснить принцип: заместить недостающую активность либо снизить образование субстрата; назначение конкретного лечения требует специализированной оценки.
Частые ошибки
- «Все лизосомные болезни вызваны дефицитом одного фермента». Чаще это так, но бывают дефекты транспортных белков, активаторов и адресации, как при I-клеточной болезни.
- «Нимана - Пика - одна причина». Типы A/B и тип C различаются по нарушенному звену, поэтому их нельзя смешивать в одной строке без уточнения.
- «Х-сцепленная болезнь бывает только у мужчин». Мужчины часто болеют тяжелее, но у женщин-носительниц Фабри возможны проявления.
- «Ферментозаместительная терапия одинаково исправляет все ткани». Доставка фермента и проникновение в нервную систему ограничивают эффект.
FAQ
Почему накопление одного вещества даёт симптомы в разных органах? Потому что субстрат и нарушенные клеточные процессы присутствуют в нескольких тканях, но их уязвимость неодинакова. Поэтому спектр проявлений зависит от конкретной болезни и формы.
Можно ли определить тип наследования только по одному больному ребёнку? Нет. Одна семья даёт мало информации; нужны данные о родственниках и, при возможности, молекулярное подтверждение.
Заменяет ли генетический тест анализ ферментной активности? Эти методы решают взаимодополняющие задачи. Конкретный диагностический алгоритм выбирает специалист для предполагаемого заболевания.
Коротко
Лизосомные болезни накопления - наследственные нарушения, при которых субстрат не расщепляется в лизосомах и постепенно повреждает клетки. Сфинголипидозы, мукополисахаридозы и болезнь Помпе различаются ферментом и запасаемым веществом; большинство наследуется аутосомно-рецессивно, а Фабри и Хантер - Х-сцепленно. Терапия может восполнять активность фермента или уменьшать образование субстрата, но её возможности зависят от болезни и органов-мишеней.
Читайте также
Гемофилия: наследование, носительство и расчет риска
Как наследуется гемофилия: мутации генов F8 и F9 в X-хромосоме, гемизиготность мужчин, женщины-носительницы, новые мутации и расчет риска для будущих детей.
Дальтонизм: наследование, носительство и риск для детей
Как наследуется дальтонизм: гены опсинов в X-хромосоме, гемизиготность мужчин, передача крест-накрест от деда к внуку, женщины-носители и расчет вероятности для потомства.
Резус-фактор: наследование, генотипы и расчёт вероятности
Как наследуется резус-фактор: ген RHD, генотипы DD, Dd и dd, решётка Пеннета для четырёх типов скрещиваний, вероятность резус-конфликта и разбор типовых задач по генетике.
Кодоминирование: наследование групп крови системы ABO
Кодоминирование в генетике на примере групп крови ABO: аллели I^A и I^B одновременно экспрессируются, образуя IV группу. Разбор генотипов, задачи, таблица фенотипов.
Летальные гены: наследование и расщепление 2:1
Как наследуются летальные гены: почему расщепление в потомстве дает 2:1 вместо 1:2:1, доминантные и рецессивные летали, время действия и разбор задач по генетике.
Инкапсуляция, наследование, полиморфизм: три кита ООП
Инкапсуляция, наследование и полиморфизм простыми словами: чем отличаются три принципа ООП, зачем нужны на примерах кода, как они убирают дублирование и где путаются студенты.